
- El DAAT es una condición hereditaria que afecta principalmente a los pulmones y al hígado, y, a pesar de su relevancia clínica, continúa siendo una enfermedad poco diagnosticada, a menudo confundida con otras afecciones respiratorias
- Según el equipo investigador, es necesario trabajar en el desarrollo de terapias capaces de corregir las mutaciones responsables del DAAT y terapias para desactivar los genes causantes de la enfermedad
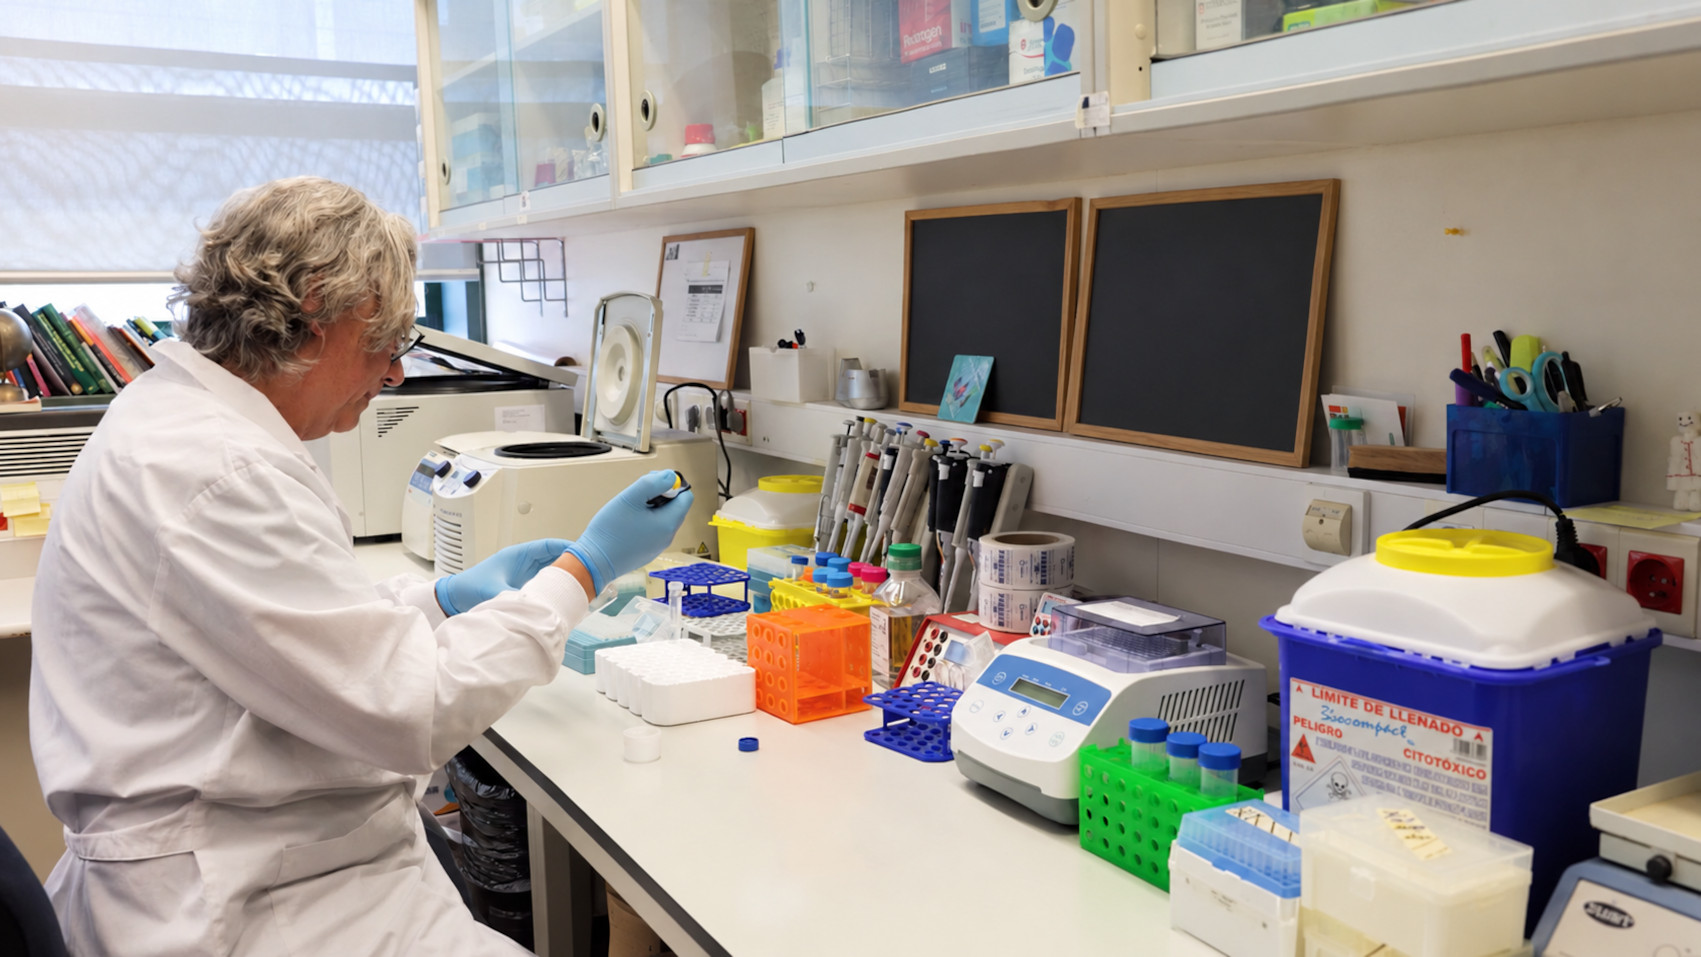
Un equipo investigador, dirigido por Francisco Dasí, del Grupo de Investigación en Enfermedades Respiratorias de INCLIVA y el Grupo de Investigación en Enfermedades Raras Respiratorias de la Universitat de València (UV), donde es profesor de Fisiología, ha constatado, en una revisión publicada recientemente en la revista Archivos de Bronconeumología, que el tratamiento del déficit de alfa-1 antitripsina (DAAT) debe avanzar hacia el desarrollo de una terapia génica capaz de corregir las mutaciones responsables de esta enfermedad rara con consecuencias pulmonares y hepáticas graves.
Según explica Francisco Dasí, investigador principal y autor de correspondencia del artículo, “el DAAT debe evolucionar y dejar de centrarse únicamente en controlar los síntomas de la enfermedad”, como la EPOC (enfermedad pulmonar obstructiva crónica) o la inflamación crónica del hígado con el consecuente desarrollo de cirrosis e incluso de hepatocarcinoma (cáncer).
Hasta este momento, los estudios llevados a cabo (en València, a través de los citados grupos de investigación de INCLIVA y la UV) han conseguido mejorar y avanzar en tratamientos, como el uso de sustancias con capacidad antioxidante para revertir el estrés en la EPOC. Sin embargo, la comunidad científica asume y reclama que esta no es la vía hacia la cura.
De acuerdo con esta última revisión, es necesario trabajar “en el desarrollo de terapias capaces de corregir las mutaciones responsables del DAAT, con enfoques como la terapia génica, incluyendo aspectos muy novedosos tales como el silenciamiento génico y la regulación epigenética, que desactivarían los genes causantes de la enfermedad”, apunta Dasí.
Por otro lado, el estudio reconoce que persisten problemas clínicos importantes, como el infradiagnóstico, la gran variabilidad clínica entre pacientes y, sobre todo, la ausencia de tratamientos específicos para la enfermedad hepática. Es decir, unas circunstancias que quedan lejos de favorecer el impulso de la investigación en terapias génicas.
El DAAT es una condición hereditaria que afecta principalmente a los pulmones y al hígado, y, a pesar de su relevancia clínica, continúa siendo una enfermedad poco diagnosticada, a menudo confundida con otras afecciones respiratorias, como la EPOC. Esta carencia de diagnóstico precoz limita las opciones terapéuticas y empeora el pronóstico de los pacientes.
En cuanto a la variabilidad clínica, el DAAT se suele diagnosticar en pediatría, “aunque no es extraño que se diagnostique en la edad adulta, que es cuando empiezan a desarrollarse los síntomas respiratorios más frecuentes”, señala Dasí. Esta edad se sitúa alrededor de los 35 años, cuando el paciente presenta un enfisema sin haber fumado nunca, por ejemplo. El caso pediátrico, en cambio, debuta normalmente con problemas hepáticos.
Por ahora, no obstante, el equipo investigador apunta con este artículo a “reforzar el diagnóstico temprano de la enfermedad, incorporar la búsqueda de biomarcadores pronósticos y optimizar la terapia de aumento para el tratamiento de la enfermedad pulmonar asociada a la patología, manteniendo la expectativa de que los avances traslacionales puedan transformar el tratamiento de la enfermedad en el futuro próximo”.
Este artículo ha sido financiado por una beca de investigación de la Generalitat Valenciana n.º CIAICO/2023/099.
Referencia del artículo: José María Hernández-Pérez, Silvia Castillo-Corullón, Ilaria Ferrarotti, Beatriz Martínez-Delgado, Francisco Casas-Maldonado, Francisco José Dasí-Fernández. “Pushing the Boundaries of Knowledge in Alpha-1 Antitrypsin Deficiency”. Archivos de Bronconeumología, 2026, ISSN 0300-2896, https://doi.org/10.1016/j.arbres.2026.09.002